操作步骤:
使用 QEtoolkit.sh 脚本,并将计算任务类型设置为计算 Energy。

这里主要是为了将 .in 输入文件中的 CONTROL 中的 calculation 参数设置成 'scf' ,执行手册中的自洽计算


计算时读取已有的波函数和电荷密度设置:
这里主要需要在 ELECTRONS 中设置这两个参数,分别是 startingpot 和 startingwfc 分别设置波函数和电荷密度的来源

读取已有的波函数和电荷密度需如下设置:
startingpot = 'file'
startingwfc = 'file'

在 CONTROL 中的 prefix 和 outdir 设置成目前计算任务所需的波函数和电荷密度的保存路径,最快的处理方法是直接把想要读取电荷密度和波函数的文件夹复制到当前任务的文件夹下,然后 .in 文件中的这两个参数和上次保持一致即可
自洽计算后处理模块 pp.x
1.提取电荷密度:
该文件输入文件主要由量大部分组成,分别为 &INPUTPP 和 &PLOT
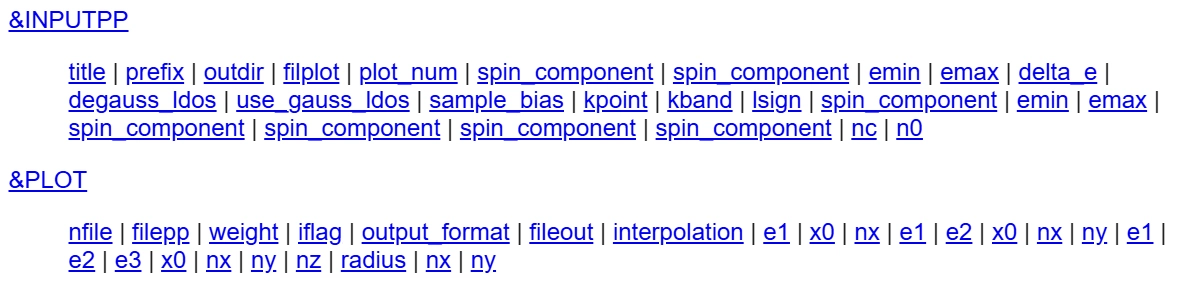
其中 &INOUTPP 主要由以下构成
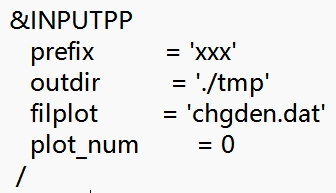
其中 prefix 与自洽计算的任务设置的名字一样,即计算前缀,filplot 是提取的数据保存的文件名,plot_num 是提取的物理量类型
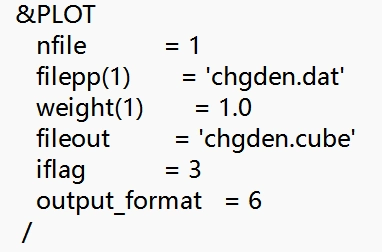
nfile:处理的 filplot 产生的文件个数,如果是指针对目前一个体系而言,想要提取他的数据,直接用 1 即可
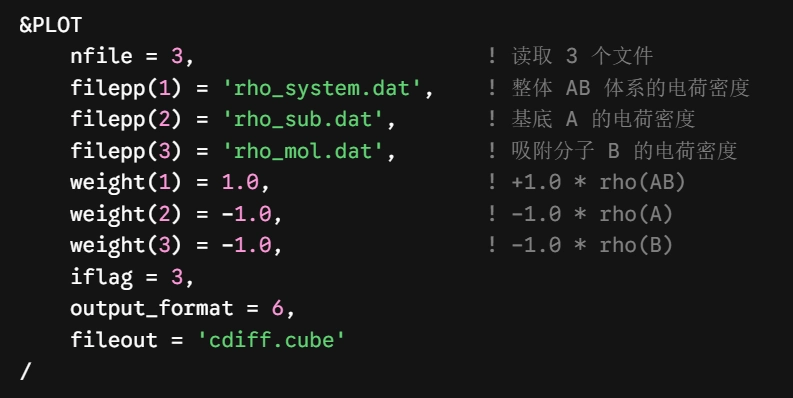
filepp() = '':括号里面填 filplot 产生的文件排序,然后 '' 后面填对应的 filplot 产生的文件名
weight() = 数值:这个决定不同 filplot 产生的文件的权重
多文件例子:
iflag:用于设置输出的维度,3 表示 3 维,一般用这个值即可
output_format:输出文件的类型,5 和 6 都行,都可以用 VESTA 打开,6 表示输出 Gaussian 的格式文件,当输入是 5 的时候,把 fileout 改成 .xsf 文件
fileout:设置输出文件名
注:之后运行 pp.x 输入文件需要对脚本进行修改
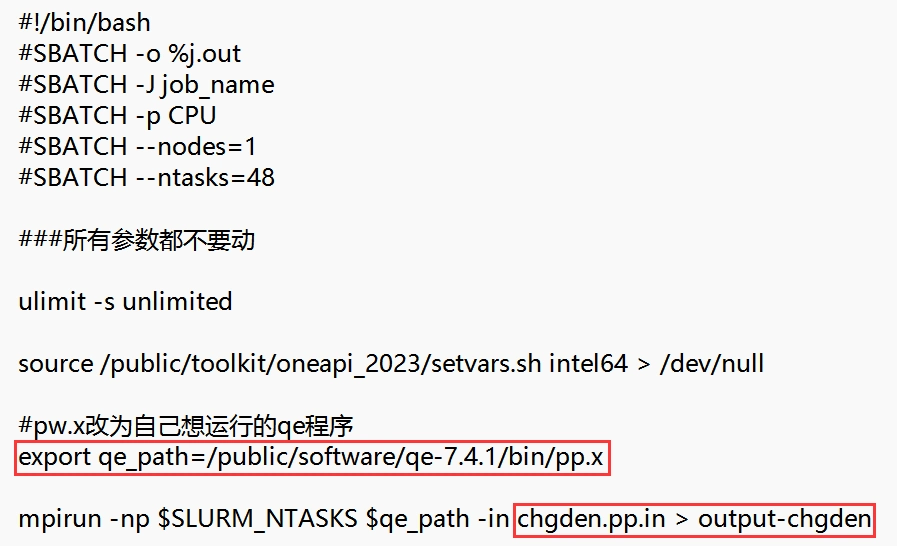
之后提交任务即可,
QEtoolkit 脚本生成 pp.in 后处理输入文件:
进入脚本界面。输入 6 启动输出 pp.in 输入文件
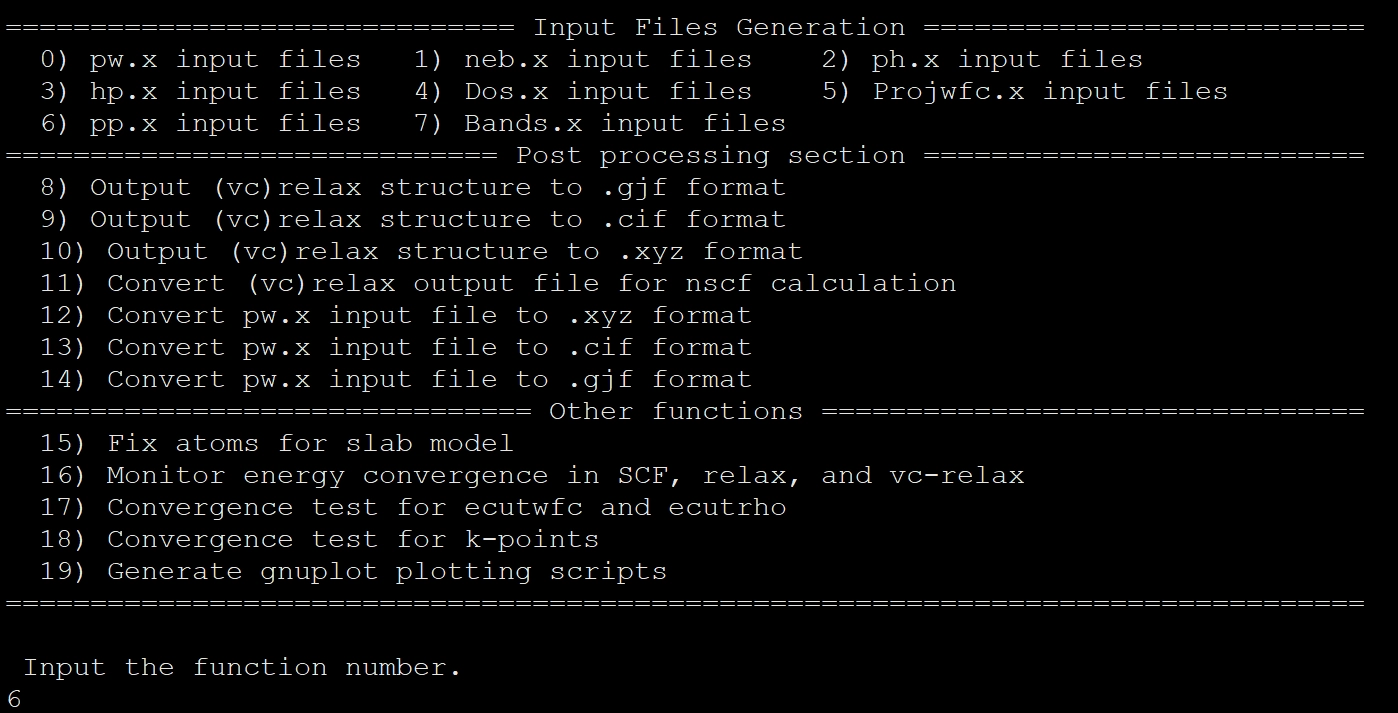
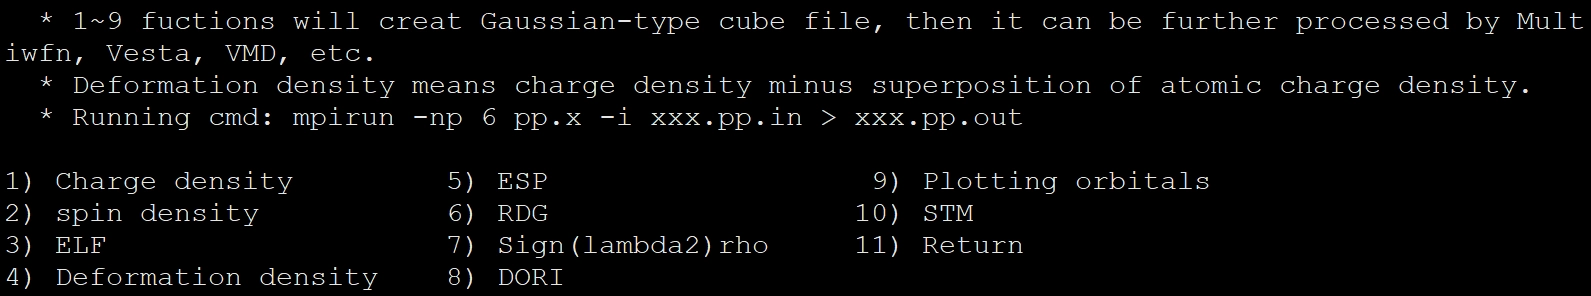
之后选择所要进行的后处理任务